Özet
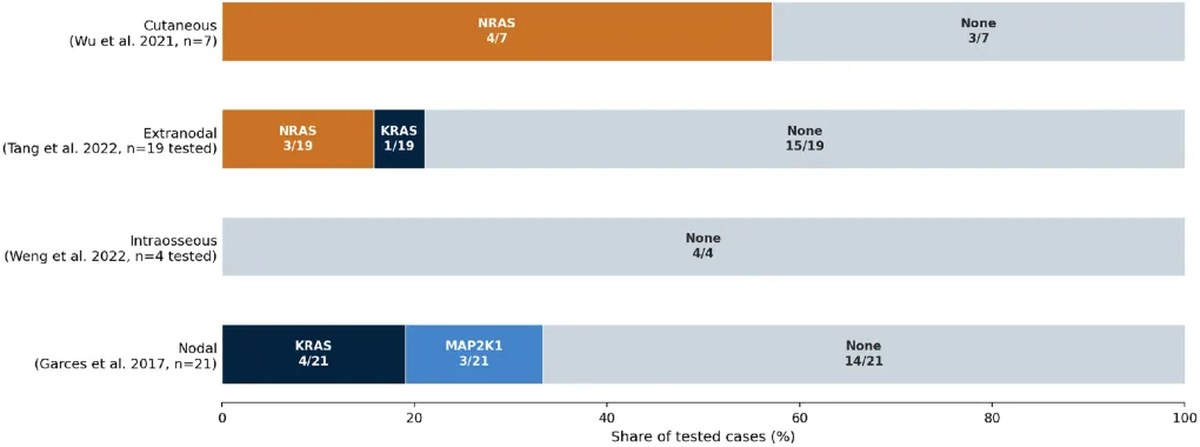
Rosai-Dorfman hastalığı (RDD) uzun süre reaktif bir histiyositik proliferasyon olarak kabul edilmişti; bu görüş, hastalığın sık görülen kendiliğinden gerilemesi ve tanımlanmış klonal sürücülerin bulunmamasıyla uyumluydu. Bu bakış açısı 2016–2017 yıllarında değişmeye başladı: Bu dönemde, vakaların bir alt grubunda KRAS ve MAP2K1 genlerinde tekrarlayan aktive edici mutasyonlar tespit edildi ve bu da RDD’nin kısmen klonal bir neoplazm olarak yeniden sınıflandırılmasına yol açtı. Bu derleme, yapılandırılmış bir PubMed araması ve atıf zincirlemesi yoluyla belirlenen on dokuz kohort çalışması ile konferans özetlerinden yararlanarak, 2014–2025 yılları arasında RDD üzerine yayımlanan genetik ve genomik test literatürünü sentezlemektedir. Bildirilen mutasyon-pozitiflik oranları, kohort, sekanslama yöntemi ve anatomik bölgeye bağlı olarak %0 ile yaklaşık %83 arasında değişmekte olup, en sık ilişkilendirilen genler KRAS ve MAP2K1’dir. Deri tutulumları belirgin bir NRAS-dominant profil sergilerken, kemik içi tutulumlar mutasyon-negatiflik eğilimi göstermektedir; ancak her iki durum da yalnızca birkaç kohort üzerine dayanmaktadır. MAPK yolunun ötesinde, CSF1R ve diğer reseptör tirozin kinazlarında tekrarlayan bulgular ile epigenetik ve miyeloid maligniteyle ilişkili değişikliklerden oluşan dağınık bir katalog, genomik manzaranın tek bir yoldan daha geniş olduğunu göstermektedir. Popülasyon verileri hâlâ yetersizdir: Suudi ve Japon kohortları, bu alana hakim olan Kuzey Amerika ve Çin literatüründen farklılık gösterse de, hiçbirinin istikrarlı bir popülasyon düzeyinde profil oluşturmak için yeterli büyüklükte olmaması bir sorun teşkil etmektedir. Küçük örneklem boyutları, heterojen platformlar, tutarsız test eksiklikleri ve az sayıdaki prospektif çok merkezli kohort, mutasyon oranlarının ne kadar güvenilir bir şekilde genelleştirilebileceğini sınırlamaktadır. Bu derleme, RDD’nin reaktif ve neoplastik yorumları arasındaki rekabeti, genomik verilerini yorumlamak için gereken kavramları ve yeni gelişen tanısal ve genotip-özel tedavi yaklaşımlarını ele almaktadır. RDD, reaktif bir duruştan neoplastik bir duruşa tamamen yeniden sınıflandırılmış bir hastalık olarak değil, daha geniş ve yetersiz karakterize edilmiş bir popülasyon içinde genomik olarak tanımlanmış klonal bir alt grup olarak anlaşılmalıdır. Bu tabloyu netleştirmek için, yeterince temsil edilmeyen popülasyonları da içeren, prospektif, standartlaştırılmış şekilde sekanslanmış ve çok kurumlü çalışmalar gerekmektedir.
1 Giriş
Rosai-Dorfman hastalığı (RDD), ilk olarak 1965 yılında Destombes tarafından Antiller ve Mali’den alınan dört vaka serisinde “lipid fazlalığı ile birlikte adenit” olarak tanımlanan nadir bir histiyositik bozukluktur (). Rosai ve Dorfman daha sonra 1969’da bu hastalığı, “masif lenfadenopati ile birlikte sinüs histiyositozu” olarak adlandırdıkları ayrı bir klinikopatolojik varlık olarak karakterize ettiler (). Hastalık histolojik olarak, lenf düğümü sinüslerinde veya düğüm dışı dokularda büyük, S100-pozitif, CD68-pozitif ve CD1a-negatif histiyositlerin çoğalmasıyla tanımlanır (). Histiyosit sitoplazması içinden lenfositlerin, plazma hücrelerinin ve diğer hematopoietik hücrelerin bütün bütünlükleriyle geçmesi ve sindirildiğine dair bir kanıt olmaması olan emperipolezis, RDD’nin patognomonik özelliğidir (). RDD klasik olarak bilateral ve ağrısız servikal lenfadenopati ile ortaya çıksa da, düğüm dışı tutulumlar iyi bilinmektedir ve vakaların yaklaşık %43’ünde, en sık baş ve boyun, deri ve kemik olmak üzere bu tür tutulumların görüldüğü tahmin edilmektedir (). Klinik seyir belirgin şekilde heterojendir: Bazı hastalarda kendiliğinden gerileme görülürken, diğerlerinde kronik ve nükseden bir seyir ya da az sayıda hastada hayati tehlike oluşturan organ yetmezliği gelişebilir ().
On yıllar boyunca RDD, reaktif ve neoplastik olmayan bir süreç olarak kabul edildi. Bu görüş, hastalığın sık görülen kendiliğinden iyileşmesi, immün düzenleme bozukluklarıyla ilişkili olması ve tekrarlayan klonal genetik değişikliklerin erken dönemlerde tespit edilememesiyle destekleniyordu. Önerilen mekanizmalar, makrofaj koloni uyarıcı faktör (M-CSF) ve interlökin-10 (IL-10) gibi sitokinlerin yönlendirdiği anormal makrofaj aktivasyonuna odaklanıyordu; bu da RDD’yi konseptüel olarak neoplastik bir çoğalmadan ziyade aşırı bir immün yanıtla ilişkilendiriyordu (, ). Bu çerçeve son on yılda değişmeye başladı.
İlk olarak Langerhans hücreli histiyositoz (LCH) ve Erdheim-Chester hastalığında (ECD) tekrarlayan kinaz değişikliklerinin paralel keşiflerinden esinlenen hedefe yönelik sekanslama çalışmaları, RDD’de mitojen-aktive protein kinaz (MAPK) yolunun efektörlerinde aktive edici mutasyonları tespit etti (). Ardından yapılan yeni nesil sekanslama (NGS) çalışması, RDD vakalarının yaklaşık üçte birinde tekrarlayan ve birbirini dışlayan KRAS ve MAP2K1 mutasyonlarını buldu (). Aynı dönemde, 2016 tarihli revize edilmiş histiyositoz sınıflandırması RDD’yi “R grubu”na yerleştirdi (); bu gelişmeler birlikte RDD’yi, en azından kısmen, tamamen reaktif bir bozukluktan ziyade klonal bir histiyositik neoplazm olarak yeniden konumlandırdı. Sonraki çalışmalar bu tabloyu RAS-RAF-MEK-ERK ekseninin ötesine taşıdı: Çok kurumlü bir histiyositoz kohortunda RDD de dahil olmak üzere vakalarda CSF1R ve diğer reseptör tirozin kinazlarında aktive edici değişiklikler tespit edildi (). Daha sonraki bir yetişkin histiyositoz kohortunda ise TET2 ve ASXL1 gibi miyeloid maligniteyle ilişkili mutasyonların RDD lezyonlarının bir alt grubunda da bulunduğu görüldü. Bu olgu daha önce esas olarak ECD’de tanımlanmıştı ve RDD’de klonal neoplaz ile hematopoietik klonal karışım arasındaki sınırı daha da karmaşık hale getirmektedir ().
Bu genomik sekanslama çabalarına rağmen, RDD’nin yeniden sınıflandırılması hâlâ eksiktir ve literatürde tutarlı bir şekilde desteklenmemektedir. BRAF V600E ve diğer MAPK yolu değişikliklerinin daha büyük, prospektif olarak sekanslanmış kohortlarda karakterize edildiği LCH ve ECD’nin aksine, RDD ile ilgili genomik literatür parçalıdır ve küçük vaka serileri, tek kuruml kohortlar ve konferans özetleri arasında dağılmıştır. Tutarsız sekanslama platformları kullanan çalışmalar, mutasyon-pozitiflik oranlarında geniş farklılıklar bildirmiştir: Bazı serilerde tespit edilebilir değişikliklerin tamamen yokluğundan (, ), diğerlerinde ise %70’in üzerinde oranlara kadar değişmektedir (–). Bugüne kadar bu kanıtlar toplu olarak sentezlenmemiştir.
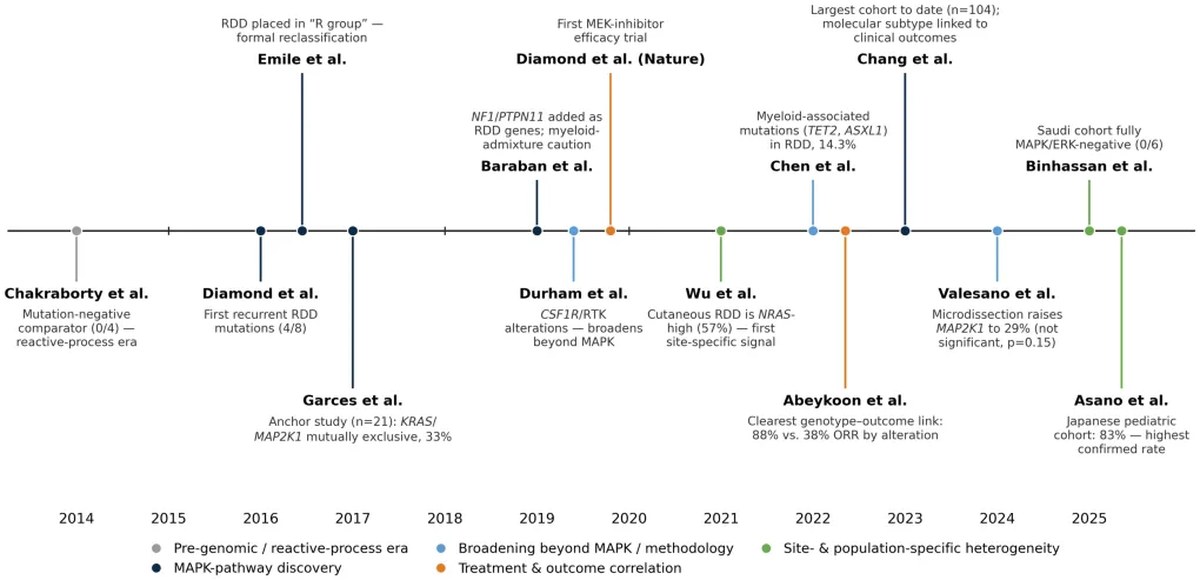
Bu derleme, özellikle 2014 ile 2025 yılları arasında RDD üzerine yayımlanan genetik ve genomik test literatürüne odaklanarak bu boşluğu doldurmayı amaçlamaktadır. Bu dönem, alanın RDD’yi reaktif bir süreçten klonal bir bozukluk olarak yeniden tanımlama sürecini kapsamaktadır. Amaç, mutasyon tespit oranlarını, ilişkilendirilen genleri, sekanslama metodolojilerini ve bölge ile popülasyona özgü örüntüleri tek bir referans çerçevesinde birleştirmek ve bu çerçeve aracılığıyla RDD’nin doğasına ilişkin rekabet eden yorumları, kanıtlardaki temel boşlukları ve bu durumu çözebilecek en olası gelişmeleri incelemektir. Derleme boyunca ele alınan bu literatürdeki kilit dönüm noktaları—alanın ilk mutasyon-negatif karşılaştırma çalışmasından 2025 itibarıyla hâlâ çözümlenmemiş olan popülasyona özgü bulgulara kadar—Şekil 1’de özetlenmiştir.
2 Kapsam ve literatür taraması
3 Genom öncesi dönem: RDD’nin reaktif bir süreç olarak anlaşılması
MAPK yolundaki tekrarlayan mutasyonların keşfi RDD’yi klonal bir bozukluk olarak yeniden çerçevelemeden önce, hastalık neredeyse tamamen immünolojik terimlerle, neoplazmden ziyade aşırı ve muhtemelen reaktif bir makrofaj proliferasyonu olarak anlaşılıyordu.
3.1 İmmün düzenleme bozukluğu ve M-CSF/immünosüpresif makrofaj modeli
Temel Bulgular ve Genel Değerlendirme
7 Sonuçlar
RDD’nin tamamen reaktif bir süreçten kısmen klonal bir bozukluk olarak yeniden sınıflandırılması gerçek olsa da eksiktir. Diamond ve arkadaşları () ile Garces ve arkadaşları (), RDD’de tekrarlayan MAPK yolu değişikliklerini, özellikle de birbirini dışlayan KRAS ve MAP2K1 mutasyonlarını ortaya koydular. On yıllık çalışmalar, kohortlar arasında MAPK yolu-pozitif bir alt grubun varlığını tutarlı bir şekilde doğrulamıştır; ancak bu alt grup hiçbir zaman tüm vakaları kapsamamıştır. Bildirilen mutasyon-pozitiflik oranları, kohort, bölge ve test yöntemine bağlı olarak %0 ile yaklaşık %83 arasında değişmektedir ve en kapsamlı şekilde incelenen serilerde bile hastaların önemli bir kısmı—genellikle yarısına yakın—mutasyon-negatif kalmaktadır. RDD günümüzde en iyi şekilde, daha geniş ve hâlâ yetersiz karakterize edilmiş bir popülasyon içinde genomik olarak tanımlanmış klonal bir alt grup olarak anlaşılmalıdır; hastalık tamamen bir kategoriden diğerine yeniden sınıflandırılmış bir durum olarak değil. Bu tabloyu netleştirmek için, yeterince temsil edilmeyen popülasyonları da içeren, prospektif, standartlaştırılmış şekilde sekanslanmış ve çok kurumlü çalışmalar gerekmektedir.
Bu derlemede test platformları, panel kapsamı, dizileme derinliği, doku işleme, testlerin eksiksizliği ve popülasyonlar açısından belgelenen heterojenlik, herhangi bir mutasyon oranı rakamının yalnızca belirli koşullar altındaki bir kohortu tanımladığını, RDD’nin gerçek moleküler manzarasını değil, yansıttığını göstermektedir. Küçük, tek merkezli ve retrospektif kohortlar, bu alandaki tek gerçek kanıt birimi olmuştur; bu da söz konusu sentezin ne kadar genelleştirilebileceğini sınırlamaktadır.
Bu boşluğun giderilmesi için birkaç adım gereklidir. Standartlaştırılmış dizileme panellerinin farklı merkezlerde tutarlı bir şekilde uygulanması gerekmektedir. Prospektif ve çok kurumsal işbirlikleri, kaydedilen hastaların belirli bir oranını test etmelidir. Hâlâ yalnızca bir veya iki küçük kohortla temsil edilen popülasyonların ve anatomik sunumların bilinçli olarak dahil edilmesi gerekmektedir. Buna kadar, en makul özet nitelikli bir ifadeyle özetlenebilir: RDD, genomik olarak tanımlanmış klonal bir alt kümeden ve moleküler tetikleyicileri henüz bilinmeyen benzer büyüklükte bir popülasyondan oluşmaktadır.
Beyanlar
Üretken yapay zeka beyanı
Yazar(lar), bu makalenin hazırlanmasında üretken yapay zekanın kullanıldığını beyan etmiştir. Üretken yapay zeka, literatürün düzenlenmesine, referansların biçimlendirilmesine ve makalenin dil ile yapısal düzenlenmesine yardımcı olmak için kullanılmıştır. Tüm içerik, veri çıkarımı ve yorumlama yazar tarafından incelenmiş ve doğrulanmıştır; yazar bu yayının içeriğinden tam sorumluluğu üstlenmektedir.
Bu makaledeki şekillerin yanında yer alan alternatif metinlerin (alt metin) tamamı Frontiers tarafından yapay zekanın desteğiyle oluşturulmuştur ve yazarların mümkün olduğunda inceleme yapması da dahil olmak üzere doğruluğu sağlamak için makul çabalar gösterilmiştir. Herhangi bir sorun tespit ederseniz lütfen bizimle iletişime geçin.
Yayıncının notu
Bu makalede ifade edilen tüm iddialar yalnızca yazarlara aittir ve yazarların bağlı olduğu kurumların, yayıncının, editörlerin veya hakemlerin görüşlerini yansıtmak zorunda değildir. Bu makalede değerlendirilebilecek herhangi bir ürün veya üreticisi tarafından yapılabilecek herhangi bir iddia, yayıncı tarafından garanti edilmez veya onaylanmaz.
Özet
Anahtar Kelimeler
klonal neoplazm, genomik test, histiyositoz, KRAS, MAP2K1, MAPK yolu, yeni nesil dizileme, Rosai-Dorfman hastalığı
Atıf
Binhassan S (2026) Rosai-Dorfman hastalığının genomik bulmacası. Front. Oncol. 16:2016300. doi: 10.3389/fonc.2026.2016300
Alındı
01 Ekim 2026
Revize edildi
28 Ekim 2026
Kabul edildi
31 Ekim 2026
Yayınlandı
16 Kasım 2026
16 – 2026
Mohamed A. Yassin, Katar Üniversitesi, Katar
Helmut H. Popper, Graz Tıp Üniversitesi, Avusturya
Huilei Miao, Çin Tıp Bilimleri Akademisi ve Pekin Birleşik Tıp Fakültesi, Çin
© 2026 Binhassan.
Bu, Creative Commons Atıf Lisansı (CC BY) şartları altında dağıtılan açık erişimli bir makaledir. Orijinal yazar(lar) ve telif hakkı sahibi(leri)nin belirtilmesi ve bu dergideki orijinal yayına kabul görmüş akademik uygulamalara uygun olarak atıfta bulunulması koşuluyla, diğer platformlarda kullanılması, dağıtılması veya çoğaltılmasına izin verilmektedir. Bu şartlara uymayan hiçbir kullanım, dağıtım veya çoğaltmaya izin verilmemektedir.
*Yazışma: Sarah Binhassan, sbinhassan@ksu.edu.sa
Bu makalede ifade edilen tüm iddialar yalnızca yazarlara aittir ve yazarların bağlı olduğu kurumların, yayıncının, editörlerin veya hakemlerin görüşlerini yansıtmak zorunda değildir. Bu makalede değerlendirilebilecek herhangi bir ürün veya üreticisi tarafından yapılabilecek herhangi bir iddia, yayıncı tarafından garanti edilmez veya onaylanmaz.