Özet
Arka Plan:
Güneybatı Çin’deki primer silyer diskinezi (PCD) hastalarının genetik profili hakkında mevcut veriler sınırlıdır. Bu çalışma, sağlık profesyonellerinin hastalık hakkındaki farkındalığını ve anlayışını artırmak amacıyla bölgedeki PCD hastalarının klinik ve genetik özelliklerini tanımlayıp betimlemeyi amaçlamaktadır.
Yöntemler:
Ocak 2019 ile Temmuz 2026 arasında güneybatı Çin’deki tek bir merkezde PCD şüphesi olan 78 bireyin klinik verileri retrospektif olarak incelenmiş ve genotipi belirlemek için tam ekzom dizilemesi kullanılmıştır.
Bulgular:
Nihai analize toplam 25 hasta (yedi kesin PCD ve on sekiz yüksek olasılıklı PCD hastası dahil) dahil edilmiştir. Erkek-kadın oranı 1,5:1, tanı anındaki medyan yaş ise 5,0 yıl (aralık: 2 ay ile 18 yıl) olarak bulunmuştur. Hastaların yüzde doksan altısı (24/25) tekrarlayan ıslak öksürük yaşamış; yüzde 68’inde (17/25) sinüzit, yüzde 28’inde (7/25) orta kulak iltihabı, yüzde 16’sında (4/25) yenidoğan solunum sıkıntısı ve yüzde 36’sında (9/25) eşlik eden astım görülmüştür. Göğüs bilgisayarlı tomografisi, hastaların yüzde 29’unda (7/24) değişen derecelerde bronşektaz olduğunu göstermiştir. Solunum yollarında en sık izole edilen patojen Haemophilus influenzae (5/17, %29) olmuştur. En yüksek mutasyon insidansına sahip genler HYDIN (6/22), ardından DNAH11 (3/22), DNAH5 (3/22), CCNO (3/22) ve DNAH7 (3/22) olmuştur. Dört gen (DNAH9, CFAP74, CCDC40 ve DNAI2) ise her biri yalnızca bir kez mutasyona uğramıştır. DNAH7, DNAH11 ve HYDIN genlerinde varyant taşıyan hastalarda bronşiolit obliterans benzeri değişiklikler ilk kez gözlemlenmiştir.
Sonuçlar:
PCD, güneybatı Çin’de yetersiz tanı almaktadır. Bazı klinik özellikler diğer PCD kohortlarında gözlemlenenlere kıyasla önemli farklılıklar göstermektedir. PCD hastalarında bronşektaz obliterans (BO) ile potansiyel olarak ilişkili, daha önce bildirilmemiş genotipler bulunabilir.
Giriş
Primer silyer diskinezi (PCD), nadir görülen, klinik ve genetik açıdan heterojen bir solunumsal siliyopati grubudur (). Siller hem üst hem de alt solunum yollarında biriken salgıların temizlenmesinde kritik bir rol oynadığından, PCD’nin temel özelliği mukosilyer temizlik mekanizmasının bozulmasıdır. Bu bozulma, tekrarlayan solunum yolu enfeksiyonlarına yol açar (). PCD’nin diğer yaygın klinik belirtileri arasında bronşektaz, orta kulak iltihabı, sinüzit, lateralite defektleri ve kısırlık bulunmaktadır (). PCD’nin tahmini küresel prevalansı 1:7.500’e yakın olabilir (, ).
Şu anda PCD ile ilişkili silyer montaj, yapı ve fonksiyonla bağlantılı 50’den fazla patojenik gen tanımlanmış olup, bu genlerdeki varyantlar PCD hastalarının yaklaşık yüzde 70’inde tespit edilebilmektedir (). Çin’in geniş nüfusuna rağmen, 2023 yılına kadar yalnızca yaklaşık 390 kesin PCD ve PCD şüphesi olan hasta bildirilmiştir (). Bu durum, sağlık profesyonellerinin hastalık hakkındaki yetersiz farkındalığına ve PCD ile ilişkili tanı zorluklarına bağlanabilir; bu da potansiyel PCD hastalarının yetersiz tanı almasına neden olmaktadır.
Burada, güneybatı Çin’deki PCD şüphesi olan çocukların klinik ve genetik özelliklerini tanımlayıp analiz ettik. Bu bulgular, sağlık çalışanlarının PCD hakkındaki anlayışını artırarak kaçırılan, yanlış teşhis edilen veya gecikmiş tanıların azaltılmasına katkıda bulunabilir.
Bulgular
Hastaların demografik ve klinik özellikleri
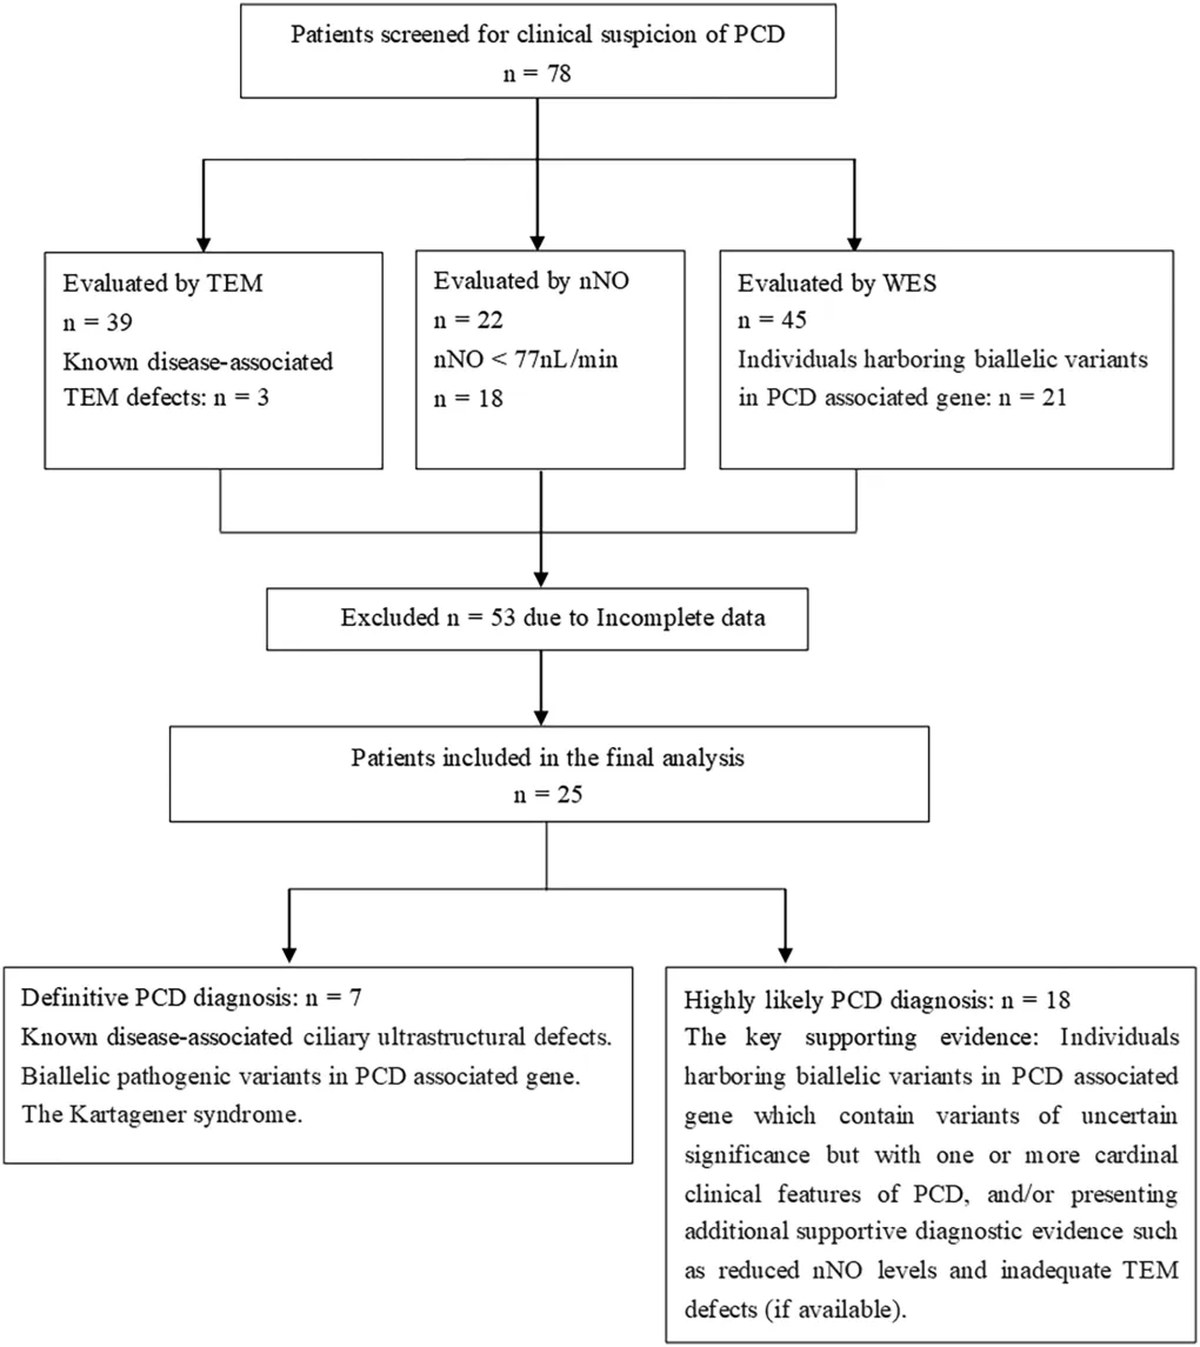
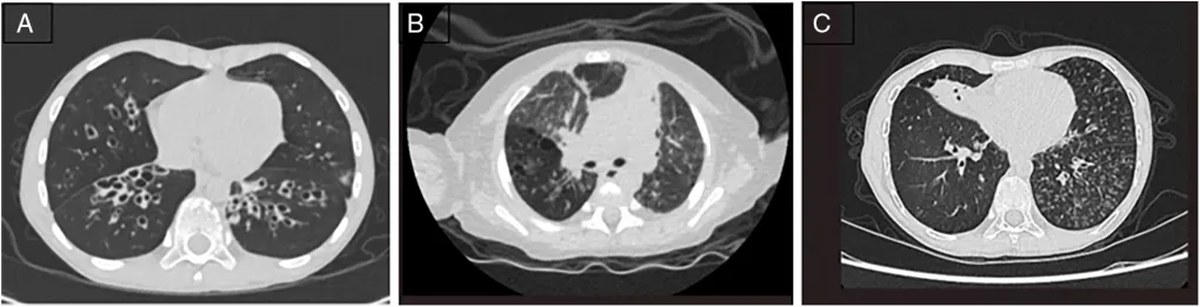
Yeterli tanı verileri bulunmadığı için 53 hasta dışlanırken, nihai analize kesin PCD veya yüksek olasılıklı PCD tanısı olan 25 hasta dahil edilmiştir (Şekil 1). Bunların yüzde 60’ı (15/25) erkek, yüzde 40’ı (10/25) kadındır. Hastalığın başlangıç medyan yaşı 1,0 yıl (aralık: yenidoğan dönemi ile 13 yıl) ve tanı anındaki medyan yaş 5,0 yıl (aralık: 2 ay ile 18 yıl) olarak bulunmuştur. Hastaların ebeveynlerinden hiçbiri akraba evliliği yapmamış ve hiçbir hastanın aile öyküsünde PCD bulunmamıştır. Hastaların ayrıntılı klinik bulguları Tablo 1’de gösterilmektedir. Hastaların yüzde doksan altısı (24/25) tekrarlayan ıslak öksürük yaşamış, yüzde 68’inde (17/25) sinüzit, yüzde 16’sında (4/25) yenidoğan solunum sıkıntısı ve yüzde 28’inde (7/25) orta kulak iltihabı görülmüştür. İleri tetkikler, iki hastanın (Hasta 13 ve Hasta 25) situs inversus (dekstrokaldi) sahibi olduğunu ve Kartagener sendromunun klinik tanı kriterlerini karşıladığını ortaya koymuştur. Hastaların yüzde sekizi (2/25) konjenital kalp kusurlarına (atrial septal defekt) sahipti. Göğüs BT’si, hastaların yüzde 29’unda (7/24; Hastalar 2, 13, 14, 15, 20, 21, 25) bronşektaz olduğunu göstermiştir (Şekil 2A). Hastaların yüzde yirmi dokuzu (7/24; Hastalar 6, 8, 15, 16, 18, 19 ve 23) akciğerlerinde mozaik atenuasyon veya bronşiolit obliterans benzeri değişiklikler göstermiş olup, bu durum enfeksiyon sonrası bronşiolit obliterans (PIBO) olasılığını düşündürmektedir. Bunlar arasında Hasta 16, her iki akciğerde pulmoner bullae oluşumu ile birlikte karışık tip pulmoner emfizem de göstermiştir (Şekil 2B). Hastaların yüzde on üçü (3/24; Hastalar 17, 22, 24) bronşomalaziye sahipti. Hastaların yüzde on yedisi (4/24; Hastalar 2, 4, 16 ve 24) sağ orta lob atelektazisi göstermiştir (Şekil 2C). Hastaların yüzde sekizi (2/24; Hasta 4 ve Hasta 21) diffüz bronşiolit belirtileri sergilemiştir. Hastaların yüzde on yedisi (4/24; Hastalar 1, 5, 9, 11, 12) bilateral pnömoniye sahipken, yüzde 8’inde (2/24; Hasta 10 ve Hasta 22) bronkopnömoni gözlemlenmiştir. Bir hasta (Hasta 3) hafif adenoid hipertrofisi göstermiştir. Hasta 7’nin göğüs BT verileri mevcut değildi. Özellikle, bazı hastalarda birden fazla pulmoner komorbidite bulunmaktadır (Hastalar 2, 4, 8, 15, 16, 24) ve bu komorbiditeler arasında nedensel bir ilişki olabileceği düşünülmektedir.
Temel Bulgular ve Genel Değerlendirme
Beyanlar
Generatif yapay zeka beyanı
Yazar(lar), bu makalenin oluşturulmasında generatif yapay zekanın kullanılmadığını beyan etmiştir.
Bu makaledeki şekillerin yanında yer alan alternatif metinlerin (alt metin) tamamı Frontiers tarafından yapay zeka desteğiyle oluşturulmuş ve doğruluğu sağlamak için makul çabalar sarf edilmiştir; yazarlar tarafından mümkün olduğunda inceleme de yapılmıştır. Herhangi bir sorun tespit ederseniz lütfen bizimle iletişime geçin.
Yayıncının notu
Bu makalede ifade edilen tüm iddialar yalnızca yazarlara aittir ve yazarların bağlı olduğu kurumların, yayıncının, editörlerin veya hakemlerin görüşlerini yansıtmak zorunda değildir. Bu makalede değerlendirilebilecek herhangi bir ürün veya üreticisi tarafından yapılabilecek herhangi bir iddia, yayıncı tarafından garanti edilmez veya onaylanmaz.
Özet
Anahtar Kelimeler
klinik özellik, genotip, primer silyer diskinezi, retrospektif analiz, güneybatı Çin
Atıf
Li J, Wei Q, Lu F, Lv L, Chen X, Liu J, Li C, Zhang X, Su J, Guo L ve Li Y (2026) Clinical features and genetic spectrum of primary ciliary dyskinesia suspected children in southwestern China: a single-center retrospective analysis. Front. Med. 13:1961853. doi: 10.3389/fmed.2026.1961853
Alındı
08 Ağustos 2026
Revize edildi
15 Ekim 2026
Kabul edildi
03 Kasım 2026
Yayınlandı
17 Kasım 2026
Cilt
13 – 2026
Narasaiah Kolliputi, Güney Florida Üniversitesi, Amerika Birleşik Devletleri
Kenan Haver, Boston Çocuk Hastanesi ve Harvard Tıp Okulu, Amerika Birleşik Devletleri
Madhan Kumar, Hristiyan Tıp Koleji ve Hastanesi, Hindistan
© 2026 Li, Wei, Lu, Lv, Chen, Liu, Li, Zhang, Su, Guo ve Li.
Bu, Creative Commons Atıf Lisansı (CC BY) şartları altında dağıtılan açık erişimli bir makaledir. Orijinal yazar(lar) ve telif hakkı sahibi(leri) belirtilip bu dergideki orijinal yayına kabul edilen akademik uygulamalara uygun olarak atıf yapıldığı sürece, diğer platformlarda kullanımı, dağıtımı veya çoğaltılması mümkündür. Bu şartlara uymayan hiçbir kullanım, dağıtım veya çoğaltma izni verilmemektedir.
*İletişim: Liping Guo liyanofficial@163.com; Yan Li cial@163.com
†
Bu yazarlar bu çalışmaya eşit katkıda bulunmuş olup ilk yazarlık unvanını paylaşırlar
Bu makalede ifade edilen tüm iddialar yalnızca yazarlara aittir ve yazarların bağlı olduğu kurumların, yayıncının, editörlerin veya hakemlerin görüşlerini yansıtmak zorunda değildir. Bu makalede değerlendirilebilecek herhangi bir ürün veya üreticisi tarafından yapılabilecek iddialar yayıncı tarafından garanti edilmez veya onaylanmaz.